Les points clés – iPPSD
Les iPPSD (Inactivating PTH/PTHrP Signalling Disorders) regroupent un ensemble de maladies rares liées à une altération de la voie de signalisation PTH/PTHrP. Anciennement désignées sous le terme de pseudohypoparathyroïdies et maladies associées, elles peuvent associer résistance hormonale, anomalies du métabolisme phosphocalcique, brachydactylie, ossifications ectopiques, obésité précoce ou encore troubles du neurodéveloppement. Leur expression clinique est très variable et justifie une prise en charge spécialisée, multidisciplinaire et au long cours.1-3
Les iPPSD sont des pathologies très rares. Leur prévalence exacte reste mal connue et est estimée entre 0,34 et 1,1 pour 100 000 habitants. La nouvelle nomenclature a été proposée afin de mieux refléter la diversité clinique et moléculaire de ces maladies : le terme « pseudohypoparathyroïdie » ne permet pas d’inclure l’ensemble des patients ni de prédire le mécanisme moléculaire. Les iPPSD sont aujourd’hui réparties en six sous-types, de l’iPPSD1 à l’iPPSD6.1,2
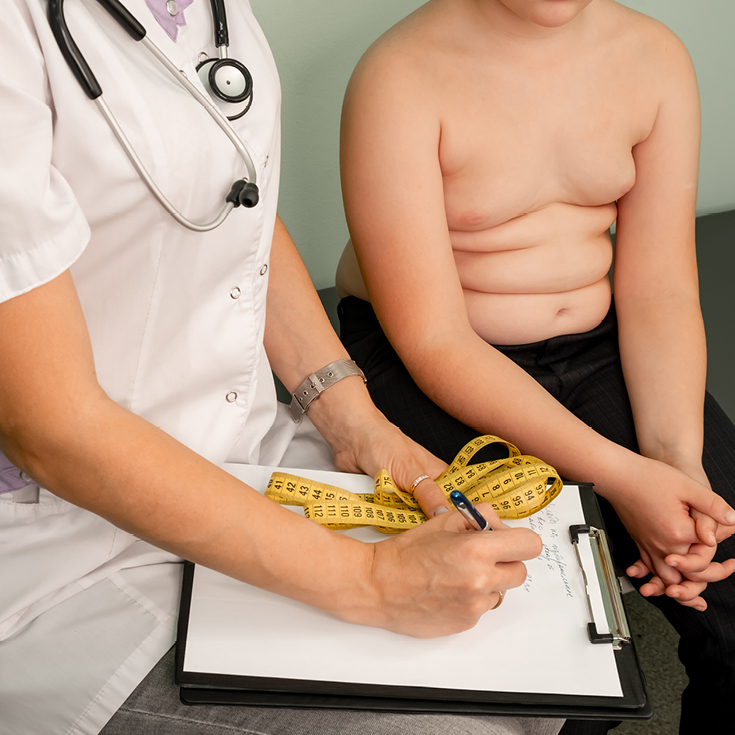
Les manifestations cliniques sont variables et peuvent concerner plusieurs organes. Les principaux signes comprennent une résistance à la PTH, une brachydactylie, des ossifications ectopiques, un retard de croissance, un surpoids ou une obésité, ainsi que des résistances à d’autres hormones, notamment à la TSH. Des anomalies dentaires, des particularités cranio-faciales et des atteintes cognitives ou motrices peuvent également être observées. Les manifestations peuvent évoluer avec l’âge, ce qui contribue à la variabilité du tableau clinique.1
Pour en savoir plus sur l’iPPSD, retrouvez les explications du Dr Lambert sur RARE à l’écoute, le podcast dédié aux maladies rares, en cliquant ici.
Sur le plan physiopathologique, les iPPSD résultent d’une altération de la signalisation PTH/PTHrP, impliquant différents acteurs de la voie PTH/PTHrP/Gsα/AMPc/PKA. Dans certaines formes, notamment celles impliquant GNAS, le signal hormonal n’est pas correctement transmis à l’intérieur de la cellule. Une résistance à la PTH peut ainsi entraîner une hypocalcémie, une hyperphosphatémie et une augmentation de la concentration sérique de la PTH, alors que l’hormone est produite.1,2
Le diagnostic clinique des iPPSD repose sur l’association de critères majeurs et mineurs. Les critères majeurs comprennent la résistance à la PTH, les ossifications ectopiques et la brachydactylie de type E affectant le 4éme rayon, cette dernière étant associée à deux critères mineurs. Les critères mineurs comprennent notamment la résistance à la TSH ou à d’autres hormones, une atteinte cognitive ou motrice, un retard de croissance intra-utérin et/ou post-natal, un surpoids ou une obésité, certaines particularités cranio-faciales, une craniosténose, des anomalies dentaires et une histoire familiale. La présence d’un critère majeur permet d’affirmer le diagnostic clinique d’iPPSD.1
Le bilan diagnostique permet ensuite de préciser le type d’iPPSD et d’évaluer les retentissements de la maladie. Il associe des explorations cliniques, biologiques, radiologiques et génétiques. Le diagnostic moléculaire peut notamment reposer sur l’analyse par panel de gènes impliqués dans la voie de signalisation PTH/PTHrP, l’étude de la méthylation du locus GNAS pour les iPPSD3 ou, selon les situations, le séquençage de l’exome ou du génome. Les informations cliniques et biologiques sont essentielles pour orienter l’analyse moléculaire la plus adaptée.1
Pour en savoir plus sur l’iPPSD, retrouvez les explications du Dr Molin sur RARE à l’écoute, le podcast dédié aux maladies rares, en cliquant ici.
Il n’existe pas de traitement curatif des iPPSD dans leur ensemble. La prise en charge vise à traiter les différentes manifestations de la maladie et à prévenir leurs complications. En cas de résistance à la PTH, elle repose notamment sur la correction des anomalies du métabolisme phosphocalcique, généralement par vitamine D active, associée si nécessaire à une supplémentation en calcium, avec une surveillance biologique régulière. Les autres résistances hormonales ainsi que les manifestations osseuses, nutritionnelles, dentaires ou neurodéveloppementales sont prises en charge en fonction du profil du patient.1,3
La prise en charge des iPPSD est multidisciplinaire et adaptée aux manifestations de chaque patient. Elle associe généralement pédiatres, endocrinologues et pédiatres endocrinologues, néphrologues et pédiatres néphrologues, généticiens, chirurgiens, orthopédistes, dermatologues, ORL, ophtalmologistes, dentistes spécialisés, diététiciens, nutritionnistes, psychologues, neuropsychologues.¹
Références
- PNDS – iPPSD, les pathologies de l’inactivation de la signalisation PTH/PTHrP (anciennement pseudohypoparathyroïdies et maladies associées). Novembre 2022.
https://www.has-sante.fr/upload/docs/application/pdf/2023-01/pnds_ippsd_nov2022_texte.pdf - Filière OSCAR – iPPSD (pseudohypoparathyroïdie) :
https://www.filiere-oscar.fr/annuaire/552414/22355-ippsd-pseudohypoparathyroidie.htm - Association K20 : https://www.associationk20.com/
FAQ – iPPSD
- Qu’est-ce que l’iPPSD ?
Les iPPSD sont un groupe de maladies rares liées à une altération de la signalisation PTH/PTHrP. Elles étaient auparavant regroupées sous les termes de pseudohypoparathyroïdies et maladies associées. - Quels sont les principaux signes cliniques ?
Les manifestations sont variables et peuvent comprendre une résistance à la PTH ou à d’autres hormones, une brachydactylie, des ossifications ectopiques, un retard de croissance, une obésité précoce, des anomalies dentaires et des troubles du neurodéveloppement. - Sur quels critères repose le diagnostic ?
Le diagnostic clinique repose sur des critères majeurs et mineurs. Les principaux critères majeurs sont la résistance à la PTH, les ossifications ectopiques et la brachydactylie de type E dans les conditions définies par le PNDS. - Comment le diagnostic est-il complété ?
L’évaluation associe des examens cliniques, biologiques et radiologiques ainsi qu’un diagnostic moléculaire, dont les modalités sont adaptées au type d’iPPSD suspecté. - Quelle est la prise en charge des iPPSD ?
La prise en charge est multidisciplinaire et personnalisée. Elle vise à traiter les résistances hormonales et les différentes manifestations de la maladie, à prévenir les complications et à assurer un suivi coordonné de l’enfance à l’âge adulte.